
别再混淆 MS!一文梳理:NMOSD、MOGAD、ADEM 等 10 类中枢「脱髓鞘相似病」在神经内科,中枢脱髓鞘是最容易“撞脸”的领域——同样是肢体无力、视力下降、脊髓病变,可能是MS,也可能是NMOSD、MOGAD、ADEM,甚至是风湿、感染、遗传、小血管病伪装而成。 结合2025年 6 月最新高分综述,本文系统梳理非 MS 类脱髓鞘及相似谱系疾病与MS的鉴别要点,供临床参考。 一、中枢脱髓鞘相关5类疾病  ▲ 多发性硬化(MS):核心特征为时间、空间多发; ▲ 非典型炎性脱髓鞘:包括 NMOSD、MOGAD、ADEM、同心圆硬化等; ▲ 风湿免疫疾病中枢受累:如狼疮脑病、干燥综合征、白塞病、结节病等; ▲ 感染 / 代谢 / 医源性相关:涵盖感染后炎性反应、营养代谢缺乏、药物诱导白质病变; ▲ 遗传性脑白质病:以各类脑白质营养不良为主要代表。 关键提醒:小血管病、中枢淋巴瘤等疾病也会“模仿”脱髓鞘,需注意鉴别。 二、最易混淆的“三兄弟”鉴别: MS vs NMOSD vs MOGAD MS 与 NMOSD/MOGAD 需严格鉴别,用于MS的疾病修正治疗可能加重 NMOSD/MOGAD 病情。 表 1. MS、NMOSD与 MOGAD的鉴别特征 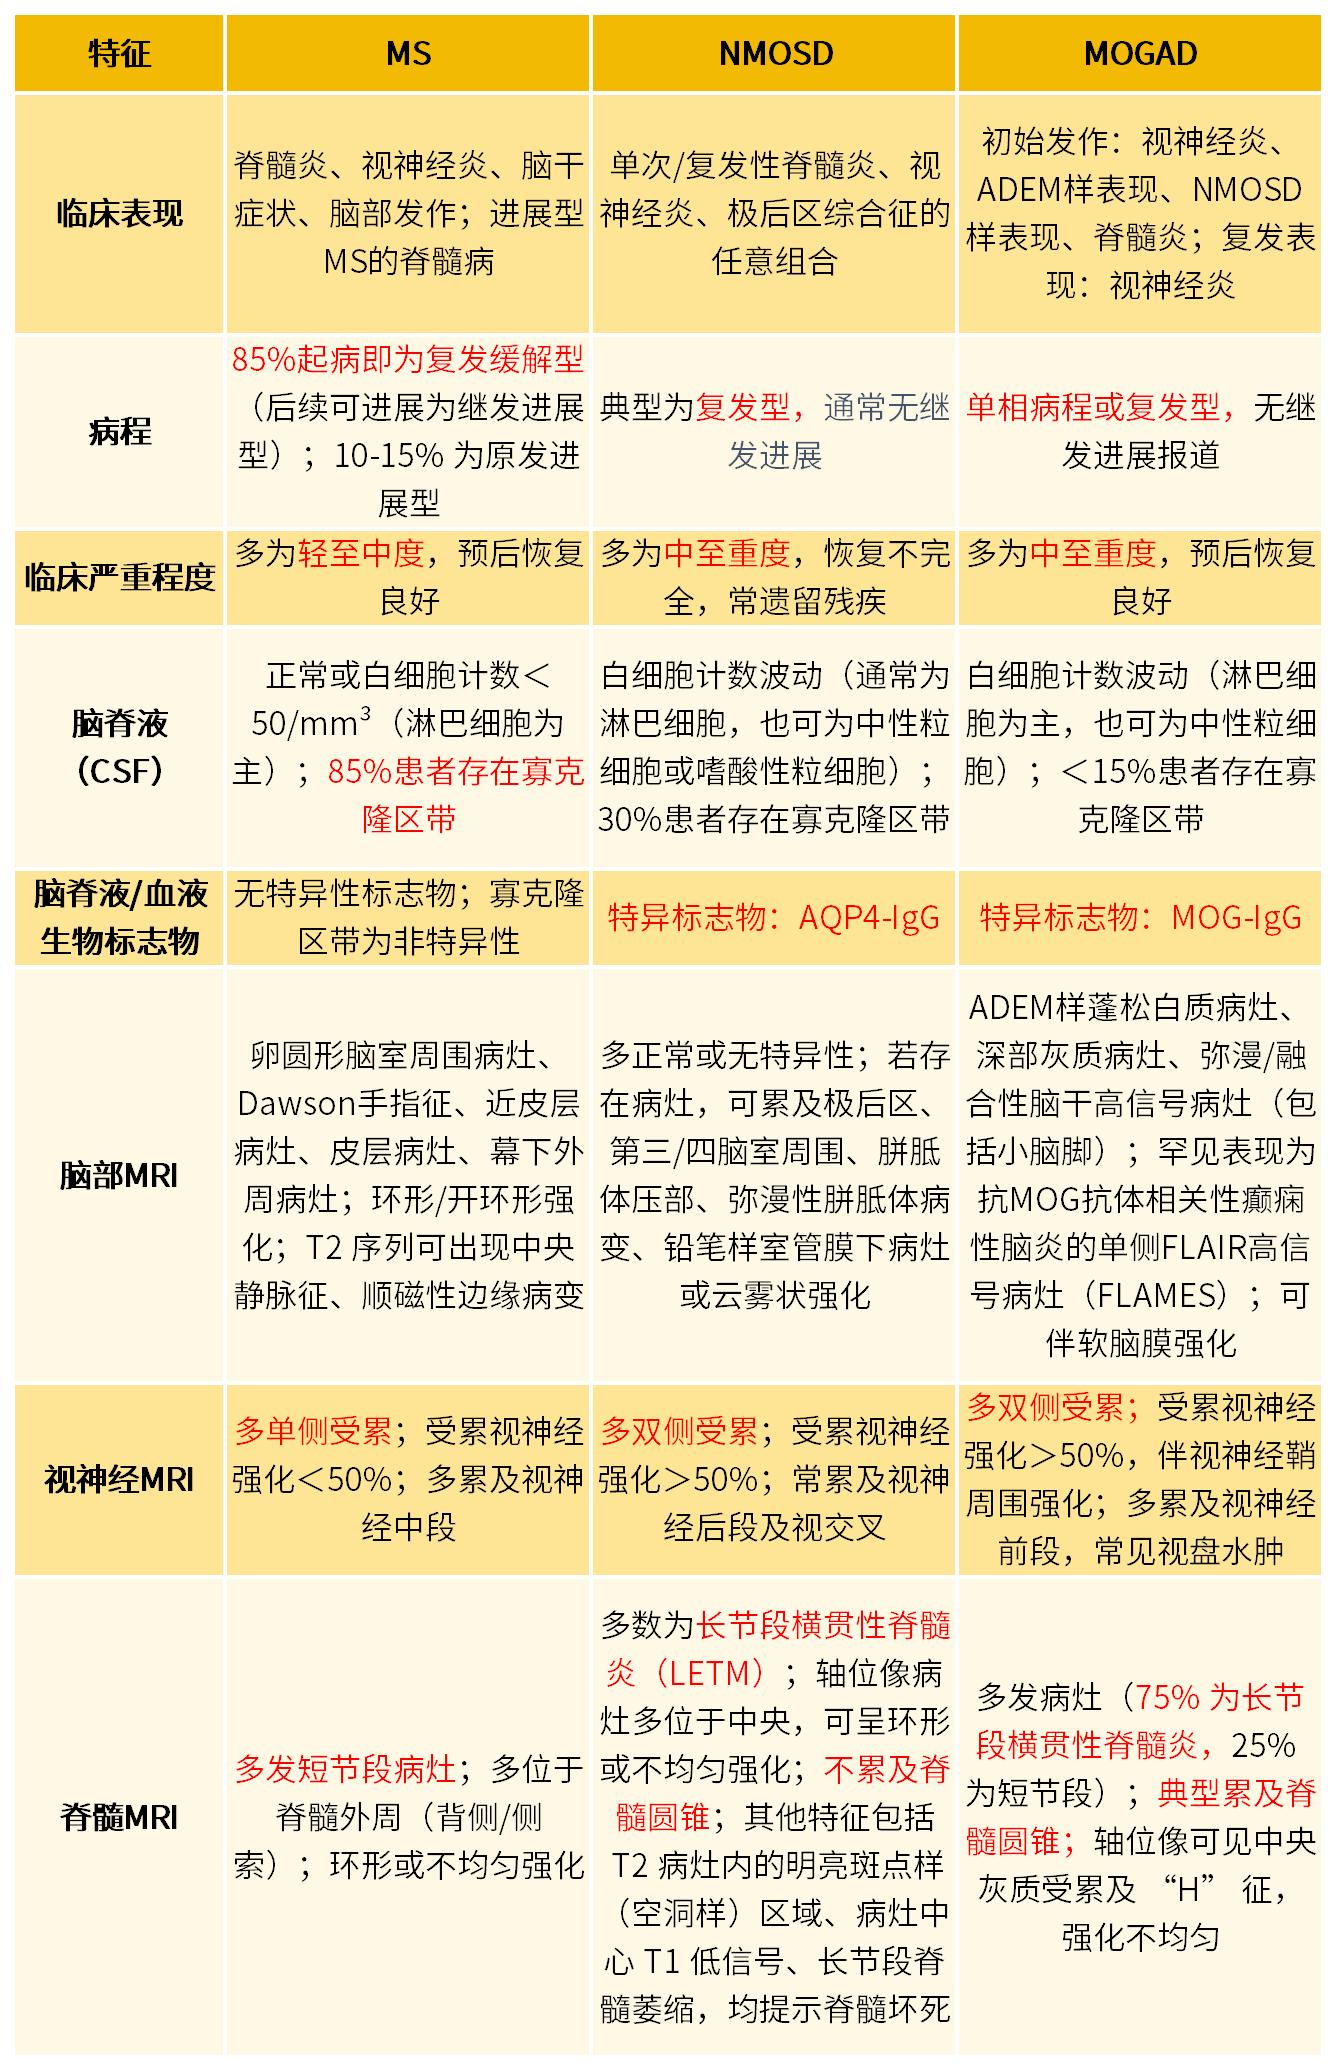 三、临床其他高频“模仿者” 1)ADEM(急性播散性脑脊髓炎) ▲ 多见于儿童; ▲ 单相病程为主; ▲ 以脑病表现(MS 中罕见)为特征,可伴癫痫发作; MRI特点: ▲ 双侧斑片状 T2 高信号,灰质、白质均可受累,病灶边缘模糊,钆增强程度不一; ▲ 与 MS 相比,脑室旁白质受累少见,脊髓病灶多为长节段融合性,且倾向于消退,无新病灶出现(与 MS 病灶边界清晰、不完全消退、新病灶随时间出现形成对比)。 脑脊液实验室检查: ▲ 生物标志物:30%-50% 的 ADEM 患者 MOG 抗体阳性,儿童更常见。 2)风湿免疫类 抗磷脂综合征APS:反复血栓、流产为核心表现;累及中枢神经系统可表现为卒中、视神经炎、横贯性脊髓炎,病程可呈复发缓解型; MRI 特征:可见多发 T2 高信号病灶,易与多发性硬化(MS)混淆。实验室以抗磷脂抗体谱阳性为特征。 白塞病:典型反复口腔 + 生殖器溃疡,青壮年多见;约 10% 累及神经系统,以脑干、小脑受累为主,可复发缓解,出现颅神经麻痹、共济失调等。 影像无特异表现,可见脑干基底节病灶、静脉血栓;脑脊液以中性粒细胞升高、蛋白增高为主,依靠临床特征(反复口腔溃疡)综合鉴别。 3)CLIPPERS 以脑桥受累为主,中青年女性多见,呈复发缓解病程;表现为步态不稳、构音障碍、面部感觉异常。 典型影像:脑桥、中脑、小脑胡椒盐样点状强化;对激素治疗敏感,预后良好。 4)Susac综合征 罕见微血管病,青年女性高发;经典三联征:视力下降、感音神经性耳聋、亚急性脑病。 影像特征为胼胝体雪球样 T2 高信号,早期激素干预效果理想。 5)自身炎症综合征 固有免疫异常介导的多系统炎症临床表现: ▲ 以发热及多器官炎症(关节、肌肉、眼与浆膜等)为主; ▲ 神经系统可表现为无菌性脑膜炎、卒中、脱髓鞘等,脱髓鞘病变可在脑和脊髓形成类似 MS 的病灶; ▲ 可出现可逆性后部脑病综合征(PRES)。 自身炎症综合征可分为遗传性与获得性两类: (1)遗传性:家族性地中海热、肿瘤坏死因子受体相关周期性综合征(TRAPS)、冷卟啉相关周期性综合征(CAPS) (2)获得性:成人 Still 病、Schnitzler 综合征、VEXAS 综合征 对复发 - 缓解型神经系统疾病,若伴不明原因发热、炎症指标升高、多系统受累,且排除感染、肿瘤、典型自身免疫病时,应考虑本病。 6)感染模仿者 细菌、病毒、寄生虫等中枢感染,MRI 平扫会出现白质 T2 高信号易酷似脱髓鞘病灶,增强及病原学检查可协助鉴别。 莱姆病:蜱传伯氏疏螺旋体感染,10%~15%患者出现神经损害,表现为头痛、脑膜刺激征、癫痫、颅神经麻痹(面瘫最常见),重症可伴脑病。脑内多发细小白质信号,常无强化,易误诊 MS;依靠血清及脑脊液莱姆IgM抗体确诊。 进行性多灶性白质脑病 PML:JC 病毒激活所致,多见于免疫低下及单抗用药人群。 临床表现: (1)HIV 相关的PML患者最常见的表现包括认知与行为异常、感觉及运动功能缺损、共济失调、失语、视交叉后视觉障碍及癫痫发作; (2)那他珠单抗治疗相关的PML患者多无症状,仅 MRI 随访时发现。 HIV 相关 PML 的 MRI 特征 皮质下及深部白质见 T2 高信号病灶,跨灰白质边界形成联合病灶;早期 T1 等信号、晚期低信号,弥散边缘受限,多无 / 轻微钆强化;抗逆转录病毒疗法(cART)治疗、合并免疫重建炎症综合征(IRIS),病灶明显强化伴周围水肿。 那他珠单抗相关 PML 的 MRI 特征 约 30% 病灶呈边缘为主的钆强化,大病灶周边可见多发点状 T2 高信号(点状征象),部分小点状病灶也可强化。 诊断:需脑脊液 JCV DNA 检测或组织病理学确诊;病理三联征为脱髓鞘、异形星形胶质细胞、核大深染少突胶质细胞。 治疗:HIV 相关 PML 予 cART 联合治疗;那他珠单抗相关 PML 需停用致病药物;两类均需慎用糖皮质激素(尤其 IRIS 发作时)。 7)脑白质营养不良 遗传性白质病,极易误诊为原发进展型 MS。 临床最易与 MS 混淆的类型包括:肾上腺脑白质营养不良(ALD)、Krabbe 病(KD)、Alexander 病(AD)、异染性脑白质营养不良(MLD)和脑腱黄瘤病(CTX)。 其中 ALD 最常见、最像 MS: ▲ 为X 连锁遗传,由 ABCD1 基因突变所致; ▲ 临床可出现共济失调、认知下降、视神经病变和括约肌功能障碍; ▲ 与MS类似,ALD的MRI病变可位于脑室旁、幕下和脊髓,但通常病变对称且更广泛;ALD的独特特征是胼胝体压部脱髓鞘和U纤维不受累; ▲ 确诊依靠血清极长链脂肪酸升高 + ABCD1 基因检测。 8)CADASIL(最像MS的非脱髓鞘病) 常染色体显性遗传性脑小血管病,NOTCH3 基因突变,是最典型MS 模仿者。 其小血管缺血灶与 MS 斑块相似;鉴别要点为:CADASIL 多累及胼胝体背侧,MS 多见于腹侧。 核心表现:先兆偏头痛、早发性缺血性卒中,有明确家族史。 典型 MRI:前颞叶、外囊、额上叶旁皮质下白质高信号;可见腔隙性梗死;脑微出血。 确诊:基因检测(首选);无条件时皮肤活检(GOM沉积)为金标准。 治疗:无特效药物,以控制血管危险因素、对症处理为主。 中枢非 MS 脱髓鞘疾病种类繁杂、临床表现与影像学特征高度重叠,精准鉴别是避免误诊、保障治疗安全与疗效的关键。本文依据最新文献综述,系统梳理各类疾病的临床、影像、抗体及诊疗要点,旨在为临床医师提供清晰的鉴别思路与实用决策参考。 海默医学作为一家专注于神经医学和老年医学的特检实验室,项目检测覆盖MS鉴别诊断全谱系,可助力提升神经疑难罕见病的诊断效率。 参考文献 [1] Mukherjee, A., Roy, D. & Chakravarty, A. Uncommon Non-MS Demyelinating Disorders of the Central Nervous System. Curr Neurol Neurosci Rep 25, 45 (2025). |
